נכתב בתאריך 24 באוגוסט 2026
נקודות חשובות מהמאמר
הקמת מערכת ניהול איכות אינה רק דרישת סף, אלא כלי ניהולי המלווה את המוצר לאורך כל חייו. הנה מה שחשוב לזכור:
- ✓ חובה רגולטורית: עמידה בתקן ISO 13485 היא תנאי בסיסי למכירת ציוד רפואי בעולם ובישראל.
- ✓ התחלה מוקדמת: את המערכת יש להקים כבר בשלבי התכנון והפיתוח, ולא בסוף התהליך.
- ✓ ניהול סיכונים: זיהוי וצמצום סיכונים למטופל הם לב ליבה של מערכת האיכות.
- ✓ תיעוד מחמיר: ללא עקיבות ותיעוד מלא של תהליכי הפיתוח והייצור, לא ניתן לקבל אישורי שיווק.
פיתוח של מכשיר רפואי חדש הוא תהליך מרגש. יש לכם רעיון מעולה, הטכנולוגיה עובדת, והפוטנציאל לשנות חיי אדם נמצא ממש מעבר לפינה. אבל בתעשיית הביומד, רעיון טוב ומוצר עובד הם רק חצי מהדרך.
החצי השני, ולרוב המאתגר יותר, הוא להוכיח לרגולטורים שהמוצר שלכם בטוח ויעיל לשימוש. כאן בדיוק נכנסת לתמונה מערכת ניהול איכות לציוד רפואי (QMS). יזמים רבים נוטים לחשוב שניהול איכות הוא משהו שאפשר להשאיר לסוף, רגע לפני שמבקשים אישור שיווק.
זו טעות נפוצה שעלולה לעלות בזמן יקר, בכסף רב, ולעיתים קרובות גם להחזיר את הפרויקט לשולחן השרטוטים. במדריך זה, נסביר במילים פשוטות איך לבנות מערכת איכות נכונה כבר משלב הרעיון, כדי להבטיח מעבר חלק ומהיר במבדקי הרגולציה בדרך אל השוק בשנת 2026.
למה אי אפשר לדחות את בניית מערכת האיכות לסוף?
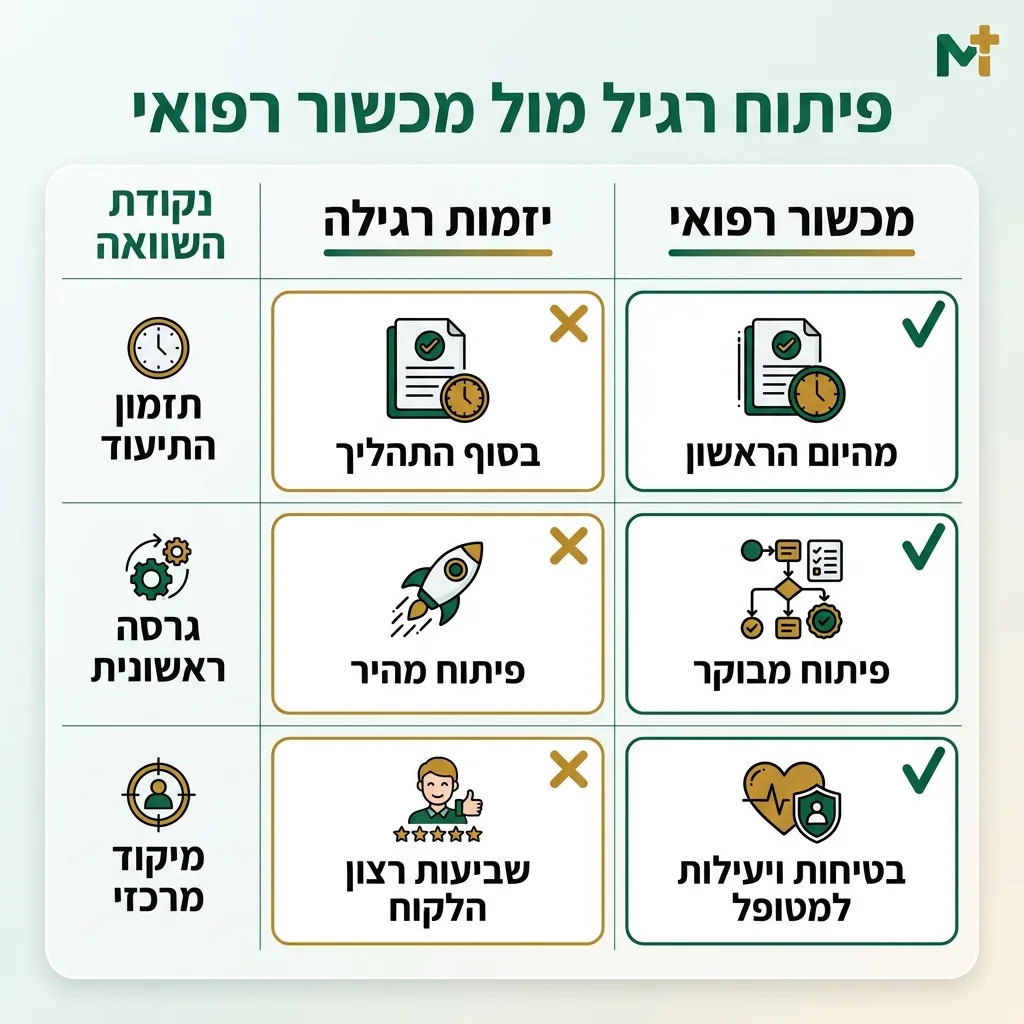
בעולם היזמות הרגיל, מקובל לפתח מוצר, להוציא גרסה ראשונית (MVP), ורק אחר כך לסדר את הניירת. בתעשיית המכשור הרפואי, הגישה הזו פשוט לא עובדת. הרגולטורים לא מוכנים לקבל מוצר שפותח בלי פיקוח, גם אם הוא נראה מצוין עכשיו.
כאשר אתם מפתחים ציוד רפואי, כל החלטה קטנה משפיעה על בטיחות המטופל. אם לא תתעדו את קבלת ההחלטות בזמן אמת, לא תוכלו להוכיח שהמוצר בטוח. מערכת ניהול איכות דואגת שכל שלב יתבצע בצורה מסודרת ומבוקרת.
בנייה של תקן ציוד רפואי מהיום הראשון חוסכת לכם עבודה כפולה. במקום לנסות לשחזר בדיעבד מסמכים וניסויים שנעשו לפני שנה, המערכת מכוונת אתכם לעבוד נכון בזמן אמת. זהו חיסכון אדיר של זמן ומשאבים.
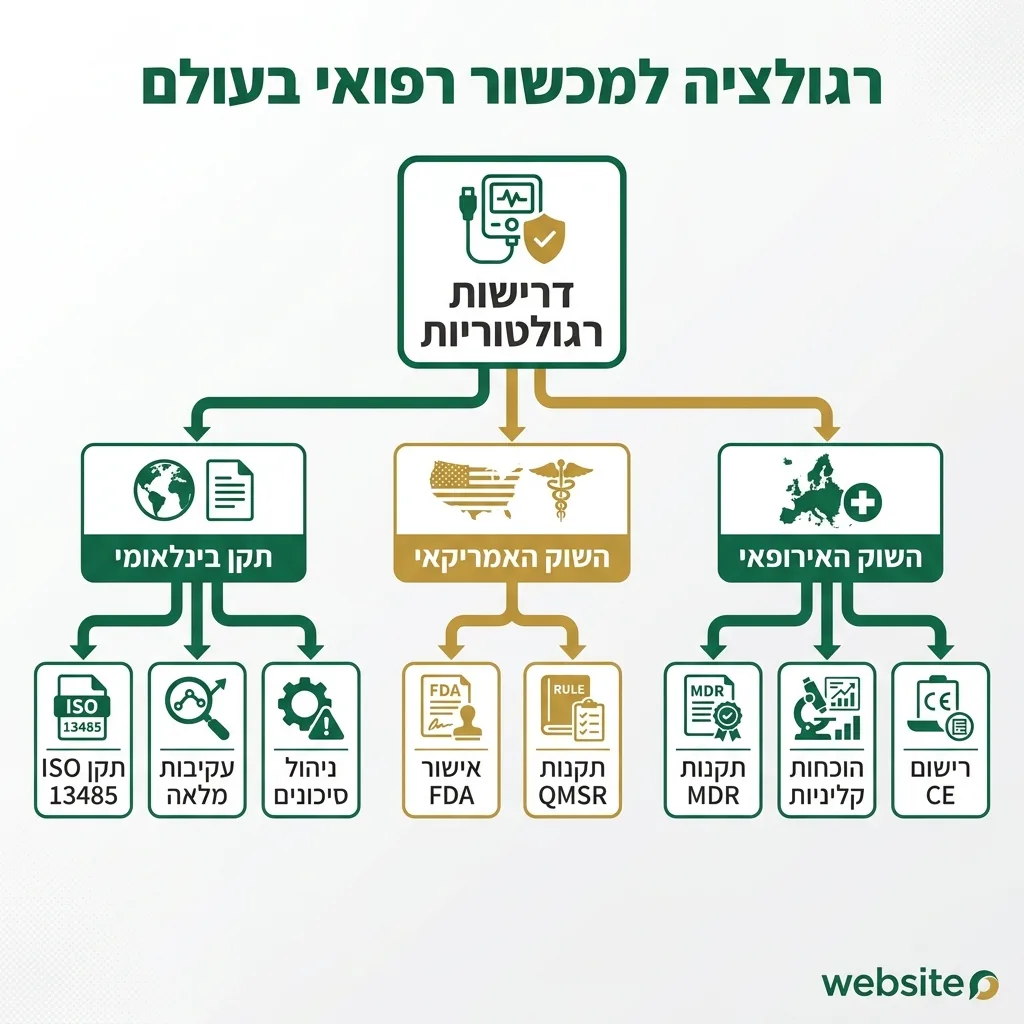
הדרישות הרגולטוריות המרכזיות בעולם לשנת 2026
כדי למכור מכשיר רפואי, עליכם לעמוד בדרישות של הרשויות במדינות בהן תרצו לשווק. למרות שכל מדינה דורשת דברים מעט שונים, הבסיס לכולן הוא מערכת ניהול איכות חזקה. בואו נכיר את השחקנים המרכזיים.
תקן ISO 13485 – השפה הבינלאומית
התקן המרכזי והחשוב ביותר בתחום הוא ISO 13485. תקן זה מגדיר את הדרישות הבינלאומיות להקמה וניהול של מערכת איכות בארגונים המפתחים או מייצרים ציוד רפואי. זהו למעשה כרטיס הכניסה שלכם לתעשייה.
בניגוד לתקנים כלליים כמו iso 9001 שמתמקדים בשביעות רצון הלקוח, ההתמקדות של תקן iso 13485 היא קודם כל בבטיחות ויעילות המוצר. התקן דורש עקיבות מלאה, ניהול סיכונים קפדני ובקרת תהליכים מחמירה.
הרגולציה האמריקאית והאירופאית
אם המטרה שלכם היא השוק האמריקאי, תצטרכו לעמוד בדרישות ה-FDA (רשות המזון והתרופות האמריקאית). כיום, ה-FDA אימץ באופן רשמי את עקרונות ה-ISO 13485 תחת תקנות ה-QMSR החדשות שלו, מה שמקל מאוד על חברות ישראליות.
באירופה, תצטרכו לעמוד בדרישות ה-MDR (Medical Device Regulation). מדובר ברגולציה נוקשה מאוד שדורשת הוכחות קליניות מקיפות. עמידה במבדקים אלו הכרחית כדי להשלים תהליך של רישום CE ולמכור באיחוד האירופי.
הרגולציה בישראל – דרישות משרד הבריאות
גם בישראל יש חוקים ברורים. משרד הבריאות מנהל את פנקס הציוד הרפואי. כדי לשווק מוצר בארץ, חובה לעבור תהליך של רישום אמ"ר. המשרד דורש לראות שיש לכם מערכת איכות מאושרת בתוקף.
כדי לקבל אישור אמ"ר, בדרך כלל תצטרכו להציג אישורי שיווק ממדינות מוכרות (כמו אישור FDA או CE). התהליך בארץ מסתמך רבות על האישורים והבדיקות שכבר עשיתם עבור השווקים הגדולים בחו"ל.
| הגוף הרגולטורי | דרישת האיכות המרכזית | שוק היעד |
|---|---|---|
| ארגון התקינה הבינלאומי (ISO) | ISO 13485 | בינלאומי (בסיס להכל) |
| FDA (ארה"ב) | QMSR (מבוסס ISO 13485) | ארצות הברית |
| האיחוד האירופי | MDR | אירופה (רישום CE) |
| אמ"ר (משרד הבריאות) | ISO 13485 + נהלים מקומיים | ישראל |
בניית המערכת בשלב התכנון והפיתוח (Design Controls)
שלב הפיתוח הוא הלב הפועם של כל חברת ביומד. רגולטורים דורשים שליטה מוחלטת על התהליך הזה, ולכן קיים פרק שלם בתקן הנקרא "בקרת תכנון ופיתוח". המטרה היא לוודא שאתם מפתחים את מה שבאמת צריך, בצורה בטוחה.
התהליך מתחיל בהגדרת דרישות משתמש. מה המכשיר צריך לעשות? מי ישתמש בו? באילו תנאים? כל אלו חייבים להיות כתובים ומתועדים בצורה ברורה עוד לפני ששורטט הקו הראשון. דרישות אלו מתורגמות למפרטים הנדסיים מפורטים.
לאורך כל תהליך הפיתוח, חובה לקיים "סקירות תכן" (Design Reviews). אלו ישיבות שבהן הצוות עוצר, בוחן את ההתקדמות, ומוודא שהפיתוח עונה על כל הדרישות שהוגדרו. כל סקירה כזו חייבת להיות מתועדת וחתומה.
אזהרת בטיחות חשובה: לעולם אין לכתוב את דרישות המשתמש ואת מפרטי התכנון בדיעבד לאחר שהמוצר פותח. הרגולטורים מחפשים לראות את התהליך האמיתי. כתיבה לאחור מסכנת את כל פרויקט ההסמכה.
ניהול סיכונים לאורך חיי המוצר (ISO 14971)
אם יש דבר אחד שהרגולטורים מתעניינים בו יותר מהכל, זהו ניהול הסיכונים. בציוד רפואי, סיכון יכול להיות כוויה למטופל, זיהום, או התראה שגויה שתוביל לטיפול רפואי שגוי. עליכם לזהות את הכל מראש.
ניהול סיכונים מבוצע על פי תקן הנקרא ISO 14971. התהליך דורש מהצוות לשבת, לחשוב על כל תקלה אפשרית במוצר, ולהעריך את חומרת הנזק ואת הסבירות שהוא יקרה. לכל סיכון כזה, יש למצוא פתרון שיפחית אותו לרמה מקובלת.
לדוגמה, אם יש סכנה שהמכשיר יתחמם יתר על המידה, פתרון אחד יכול להיות הוספת חיישן טמפרטורה שיכבה את המכשיר אוטומטית. חשוב להבין שניהול סיכונים הוא לא מסמך שממלאים פעם אחת, אלא תהליך חי שמתעדכן לאורך כל חיי המוצר.
בקרת ייצור, ספקים ותיעוד שוטף
כאשר עוברים משלב הפיתוח לייצור, מערכת האיכות נכנסת להילוך גבוה. המטרה כעת היא להבטיח שכל מכשיר שיוצא מקו הייצור זהה לחלוטין למכשיר שאושר בפיתוח. אין מקום לאלתורים או לשינויים לא מבוקרים.
תיק המוצר ותיק הייצור (DMR ו-DHR)
כל מוצר רפואי חייב "ספר מתכונים" שנקרא DMR (Device Master Record). זהו קלסר המכיל את כל השרטוטים, רשימת החלקים, והוראות הייצור. חובה לעבוד אך ורק לפי ה-DMR המאושר.
בנוסף, לכל סדרת ייצור (אצווה) יש תיק משלה הנקרא DHR (Device History Record). תיק זה מתעד מי ייצר מתי, אילו חומרי גלם שימשו, ואת תוצאות הבדיקות של אותה סדרה. זה מאפשר לעקוב אחרי כל מכשיר עד רמת הבורג במקרה של תקלה.
ניהול ובקרת ספקים
אתם אחראים על איכות המוצר שלכם, גם אם חלקים ממנו מיוצרים אצל קבלני משנה. הרשויות דורשות מכם לבצע בקרת ספקים קפדנית. עליכם לאשר כל ספק לפני תחילת העבודה איתו, ולבצע מעקב שוטף אחר הביצועים שלו.
לא כל הספקים שווים. ספק שמייצר לכם רכיב אלקטרוני קריטי למכשיר, ידרוש בקרה מחמירה הרבה יותר מאשר ספק שמדפיס את מדריכי המשתמש. חובה להגדיר את רמת הסיכון של כל ספק ולהתאים את הבקרה אליו.
תהליכי ולידציה ווריפיקציה (אימות ותיקוף)
איך הרגולטור יודע שהמוצר שלכם באמת עובד כמו שהבטחתם? התשובה היא בתהליכי הווריפיקציה והוולידציה. אלו הם מבחנים קריטיים שעליכם לתכנן ולבצע לפני היציאה לשוק.
וריפיקציה (אימות) בודקת שייצרתם את המוצר נכון מבחינה הנדסית. למשל, אם דרשתם שהמכשיר ישקול עד 5 קילו ויעבוד בטמפרטורה של 40 מעלות – מבחני האימות יוכיחו זאת במעבדה. זהו השלב שבו בודקים את ההתאמה למפרט.
ולידציה (תיקוף) בודקת שייצרתם את המוצר הנכון עבור המשתמש. כאן בודקים את המכשיר בסביבת עבודה אמיתית או מדומה, מול רופאים ואחיות. המטרה היא לוודא שהמכשיר באמת עונה על הצורך הרפואי שלשמו הוא פותח.
צ'קליסט למעבר מוצלח של שלבי בדיקות המעבדה:
היערכות למבדקים והסמכה – איך לעבור בשלום
לאחר שבניתם את המערכת וייצרתם את התיעוד הנדרש, תצטרכו לעבור מבדק הסמכה על ידי גוף חיצוני (כמו מכון התקנים או חברות בינלאומיות). מבדק זה נקרא אגב לעיתים Audits.
הסוד למעבר מוצלח של מבדק הוא הכנה מוקדמת. אל תחכו שהסוקר ימצא את הטעויות שלכם. בצעו מבדקים פנימיים מקיפים (Internal Audits) לפני המבדק הרשמי, ותקנו את הליקויים בעצמכם. זה מראה לסוקר שהמערכת שלכם חיה ונושמת.
חלק קריטי נוסף בהכנה הוא מעורבות ההנהלה. הסוקר ירצה לראות שמנכ"ל החברה מכיר את מדיניות האיכות, מקצה משאבים לנושא, ומבצע סקרי הנהלה תקופתיים. הנהלה שלא מעורבת באיכות היא עילה מיידית לכישלון במבדק.
החיים שאחרי ההשקה: מעקב לאחר שיווק (PMS ו-CAPA)
קבלת אישור השיווק היא לא סוף הדרך, אלא תחילתו של שלב חדש וחשוב לא פחות. הרגולטורים דורשים שתעקבו באופן פעיל אחר הביצועים של המוצר שלכם בשטח, תהליך הנקרא Post-Market Surveillance (PMS).
עליכם לאסוף נתונים מרופאים, מטופלים ומשירות הלקוחות. אם מתגלה בעיה או תלונה, חובה לפתוח בתהליך הנקרא CAPA (פעולה מתקנת ופעולה מונעת). תהליך זה מחייב אתכם לחקור את הבעיה לעומק, למצוא את סיבת השורש, ולתקן אותה כדי שלא תקרה שוב.
ניהול כושל של תלונות או היעדר תהליך CAPA מסודר הם הסיבות המובילות בעולם לאזהרות מה-FDA ולריקול (החזרה יזומה) של ציוד רפואי מהשוק. מערכת ניהול איכות טובה מונעת מהבעיות האלו לצאת משליטה.
חשיבות אבטחת מידע וסייבר בציוד רפואי מתקדם
בשנת 2026, רוב המכשירים הרפואיים מחוברים לאינטרנט או לרשתות בתי החולים. עובדה זו פותחת פתח לסיכוני סייבר חמורים. פריצה למכשיר רפואי יכולה לשבש את פעילותו ולסכן חיי אדם באופן מיידי.
לכן, דרישות האיכות והרגולציה כוללות היום גם סעיפים מחמירים בנושא אבטחת סייבר. החברות נדרשות להוכיח שהמכשיר מוגן מפני חדירות. הקפדה על תקן אבטחת מידע ייעודי היא חלק בלתי נפרד מניהול האיכות המודרני של ציוד רפואי חכם.
כחלק מניהול הסיכונים שהזכרנו קודם, יש לנתח גם סיכוני סייבר כבר בשלב התכנון. יש לשלב מנגנוני הצפנה והגנה על פרטיות המטופלים, ולדאוג לעדכוני תוכנה מאובטחים גם לאחר שהמכשיר הותקן אצל הלקוח.
המלצת המומחה של Certo
"כמי שמלווים עשרות חברות ביומד בישראל, הטעות הכי גדולה שאנחנו רואים היא הניסיון 'להלביש' מערכת איכות על מוצר שכבר סיים פיתוח. זה כמו לנסות לצקת יסודות לבניין שכבר עומד. ההמלצה החד-משמעית שלנו: שלבו יועץ רגולציה ואיכות כבר בפגישת ההתנעה הראשונה של הפרויקט. המעט שתשקיעו בהתחלה יחסוך לכם חודשים של עיכובים ועשרות אלפי דולרים בשלבי הרישום מול ה-FDA ומשרד הבריאות."
שאלות נפוצות
מהו תקן ISO 13485 ומהם עקרונותיו המרכזיים?
תקן ISO 13485 הוא התקן הבינלאומי המרכזי למערכות ניהול איכות בתעשיית המכשור הרפואי. עקרונותיו המרכזיים כוללים התמקדות בבטיחות ויעילות המוצר, ניהול סיכונים מקיף לאורך כל חיי המוצר, עקיבות ותיעוד מלא של תהליכי הפיתוח והייצור, ובקרה קפדנית על ספקים וקבלני משנה. המטרה היא להבטיח איכות עקבית ובטיחות למטופל.
מהם השלבים הנדרשים להטמעת מערכת ניהול איכות וקבלת הסמכה?
התהליך מתחיל במיפוי הפערים בארגון, המשיך בהגדרת מדיניות איכות ובניית נהלים מותאמים (כגון בקרת פיתוח, רכש וניהול סיכונים). לאחר מכן, יש להטמיע את הנהלים בשטח ולהכשיר את העובדים. בשלב הבא מבצעים מבדק פנימי וסקר הנהלה כדי לוודא שהמערכת עובדת, ולבסוף מזמינים גוף התעדה חיצוני למבדק רשמי שמסתיים בקבלת התעודה.
כיצד מערכת ניהול איכות מסייעת בעמידה בדרישות רגולטוריות כמו CE ו-FDA?
מערכת הניהול מספקת את התשתית התיעודית והתהליכית שהרשויות דורשות. ה-FDA האמריקאי וה-CE האירופאי מחייבים להציג הוכחות שהמוצר פותח ויוצר בתנאים מבוקרים, ושבוצע לו ניהול סיכונים כהלכה. מערכת האיכות מרכזת את כל המידע הזה, מאפשרת עקיבות מלאה, ומהווה תנאי סף לקבלת אישורי השיווק מגופים אלו.
מהן הדרישות המרכזיות לתיעוד ובקרת מסמכים במערכת ניהול איכות לציוד רפואי?
הדרישה המרכזית היא שכל תהליך, החלטה ושינוי יהיו מתועדים ומאושרים על ידי גורם מוסמך לפני ביצועם. יש לנהל תיק עץ מוצר (DMR) המגדיר איך לייצר את המוצר, ותיק היסטוריית ייצור (DHR) המתעד כל אצווה. כמו כן, חובה לשמור על בקרת גרסאות מחמירה לכל מסמכי החברה, כך שעובדים ישתמשו תמיד רק בגרסה העדכנית והמאושרת ביותר.
איך מבצעים ניהול סיכונים יעיל לאורך כל מחזור חיי המוצר הרפואי?
ניהול סיכונים, המבוצע לרוב לפי תקן ISO 14971, מתחיל בשלב התכנון על ידי זיהוי תקלות וסכנות אפשריות למשתמש. מעריכים את רמת הסיכון של כל סכנה וקובעים אמצעים להפחתתה (למשל, שינוי עיצובי או הוספת אזהרה). התהליך ממשיך גם לאחר השיווק, כאשר אוספים נתונים מהשטח ומעדכנים את ניתוח הסיכונים בהתאם לתקלות או תלונות אמיתיות.
מה נדרש לעשות כדי לעבור בהצלחה מבדק חיצוני של גוף הסמכה?
ההכנה הטובה ביותר היא לוודא שהמערכת באמת מוטמעת ופועלת בשטח, ולא רק קיימת על הנייר. חובה לבצע מבדקים פנימיים יסודיים ולתקן את הליקויים שמתגלים. יש להקפיד שכל הרישומים (טפסים, דוחות פיתוח, תלונות לקוח) מלאים וחתומים. כמו כן, מעורבות פעילה של הנהלת החברה והצגת מחויבות לאיכות הן קריטיות להצלחה במבדק.
כמה זמן אורך תהליך ההסמכה לתקן ISO 13485 ומה היתרונות העסקיים שלו?
התהליך אורך לרוב בין 4 ל-8 חודשים, תלוי בגודל החברה ובשלב הפיתוח בו היא נמצאת. היתרון העסקי המרכזי הוא האפשרות החוקית למכור את המוצר בשווקים בינלאומיים ובישראל. בנוסף, הסמכה משפרת את אמינות החברה בעיני משקיעים ושותפים אסטרטגיים, מצמצמת עלויות הנובעות מבלאי או תביעות, ומייעלת את תהליכי העבודה בארגון.
לסיכום
ניהול איכות לציוד רפואי הוא הרבה מעבר לבירוקרטיה; זוהי הדרך היחידה להבטיח שהמוצרים שאתם מפתחים יהיו בטוחים למטופלים ויעברו את משוכות הרגולציה הנוקשות בעולם. התחלה מוקדמת, בנייה נכונה של נהלים, וניהול סיכונים שוטף הם המפתחות להצלחה של כל חברת ביומד.
ב-Certo אנו מתמחים בהקמה וליווי של מערכות איכות לתעשיית המכשור הרפואי. המומחים שלנו ילוו אתכם צעד אחר צעד, משלב הרעיון ועד לקבלת ההסמכות הנדרשות, כדי שתוכלו להתמקד במה שאתם עושים הכי טוב – לפתח ציוד רפואי חדשני ומציל חיים.